


Nature Communications | 陈春来团队与姚远团队合作发展无预设动力学模型的单分子荧光自动分析方法——DASH
单分子荧光共振能量转移(smFRET)技术,如同一双能够在纳米尺度上实时观测生物大分子“运动”的眼睛。它能捕捉蛋白质和核酸在行使功能时的构象变化,揭示那些被传统“集体照”(系综平均)所掩盖的稀有状态和动态过程,已成为分子生物学研究的关键利器。
然而,这双“眼睛”看到的景象如何解读,长久以来却面临一个棘手的“偏见”问题。现有的数据分析流程,在轨迹分类、状态指派和事件分选等环节,往往高度依赖研究者的经验与干预。通常,人们需要先根据实验设计预设一个“理想”的动力学模型(kinetic scheme),再以此为标准去筛选和解释数据。这种做法不仅主观性强,更可能导致那些不符合预期但具有重要生物学意义的事件被系统性地忽略。
2026年9月4日,实验室陈春来团队与香港科技大学数学系姚远团队在这一难题上取得了重要突破。他们在《自然通讯》(Nature Communications)杂志发表了题为“基于深度学习隐态法的无预设动力学模型单分子荧光事件自动分析方法(Automated Kinetic-Scheme-Free Sorting of Single-Molecule Fluorescence Events Using a Deep Learning Based Hidden-State Method)”的研究论文,推出了一款名为DASH的全自动单分子荧光数据分析框架,在事件分选阶段实现了无需任何预设动力学模型。
DASH(Deep learning-based Automatic Sorting by identifying Hidden states in fluorescence events)摒弃了“先画靶子再射箭”的传统模式,其核心在于让数据本身揭示内在规律。它整合了深度学习与经典统计模型,构建了一套自动客观的流水线:
# 第一阶段:
轨迹分割与分类。利用双向长短期记忆网络(Bi-LSTM)和条件随机场(CRF),DASH能自动识别出原始荧光信号中的有效事件。
# 第二阶段:
客观描画FRET状态。对于有效信号,DASH利用隐马尔可夫模型(HMM)自动为每一帧数据指派其最可能的FRET状态。更关键的是,它通过综合评估五项统计指标(BIC、轮廓系数等),能客观决定一个体系究竟应该划分为几个FRET状态,彻底将人为主观判断排除在外。
# 第三阶段:
无预设动力学模型事件分选。这是DASH最核心的创新。它既不关心实验者预设的“理想”生化过程和动力学路径是什么,也不依赖任何先验知识,仅仅依据每个单分子荧光事件“访问”了哪些FRET状态以及它们之间的转移顺序,进行自动客观的模式归类。
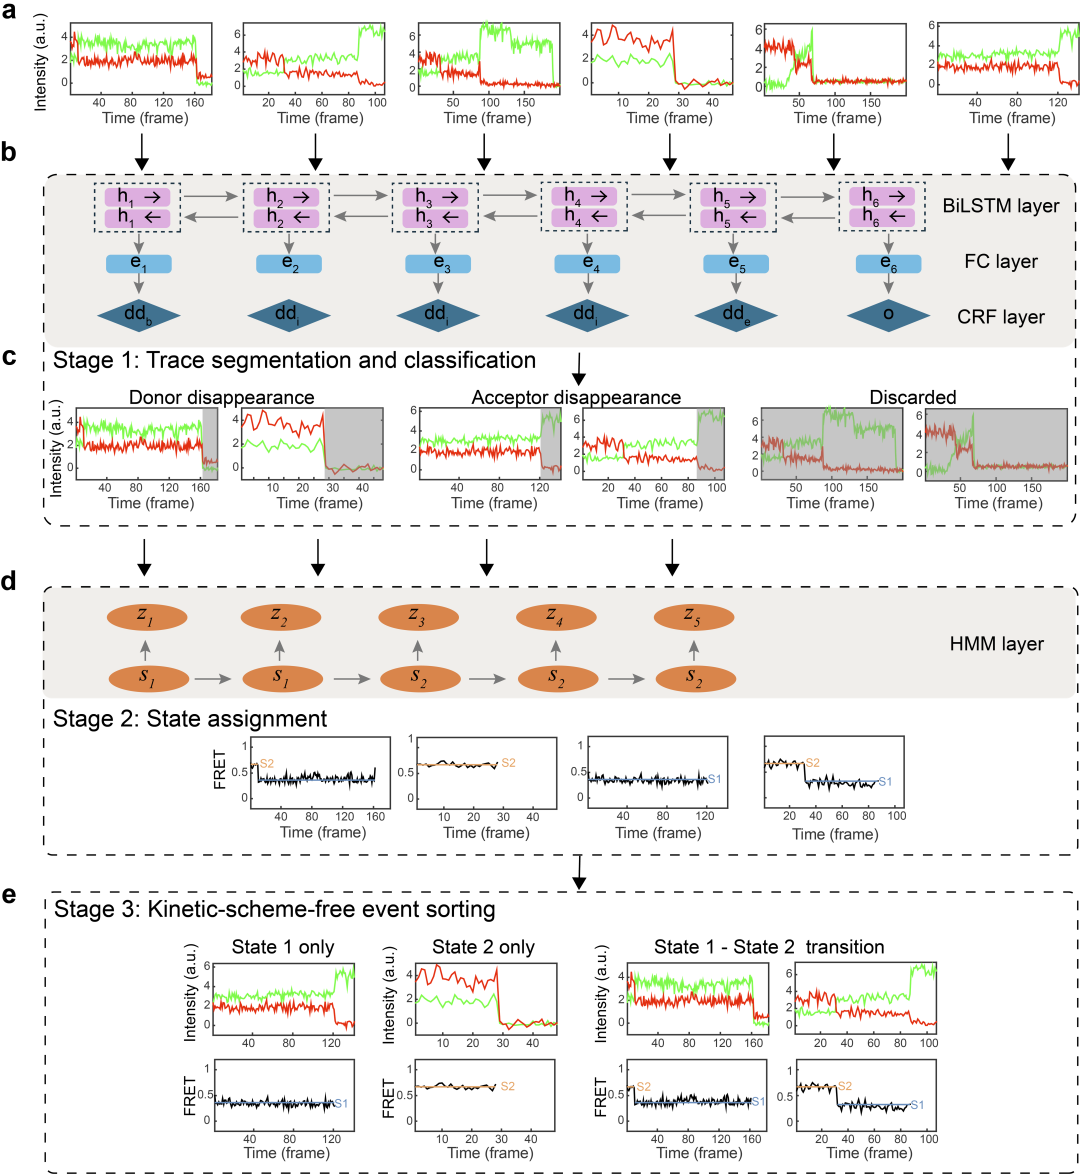
图1. DASH的分析流程。
包括轨迹分割与分类,FRET态指认和无预设动力学模型的自动分选三个阶段。
研究者在一系列经典体系上对DASH进行了严格测试。面对核糖体、β₂肾上腺素受体(β₂AR)和DNA Holliday junction等不同体系的数据,DASH的平均分析准确率高达0.91,已接近两位人工专家(约0.9)的一致性水平,证明其完全具备替代人工繁琐分析的可靠性。
DASH的强大不仅在于“复现”,更在于“发现”。在分析β₂AR时,它成功识别出了两个此前被淹没在整体信号中的次要FRET状态及其动态转换。而真正展现其革命性优势的,是在分析Cas12a和Cas12e(CasX)等CRISPR-Cas系统复杂的DNA切割过程时。DASH无需任何预设,便自动分选出了十余种不同的动态模式,并惊人地发现:在所有观察到的Cas12a分子中,仅有约2.6%是按照研究者预设的“理想”四步路径完成全程;绝大多数分子会在中途停滞并最终解离。
这一发现生动地表明,在真实世界中,生物分子并非总是循规蹈矩。大量看似“非典型”的停滞和解离事件,恰恰可能蕴藏着调控酶活、决定底物特异性的关键机制。DASH为科学家提供了比传统方法更少偏见的流程进行单分子FRET数据的自动化分析,让这些被传统方法遗漏的重要信息得以真实呈现。总而言之,DASH在原始数据和生物学发现之间架起了一座自动化的直通桥梁。它通过“无预设动力学模型”的分析哲学,有效避免了“先射箭后画靶”带来的系统性偏差,为深入理解生物大分子复杂的构象动态与功能调控提供了全新的自动化利器。
论文链接: https://doi.org/10.1038/s41467-026-77533-w
代码链接: https://github.com/Wendysigh/DASH